Auteur : Inés Xanco
Jusqu’à présent, les études basées sur des cultures cellulaires (neurones vivants cultivés en laboratoire) n’avaient pas réussi à reproduire de manière stable l’infection par les prions humains, ce qui ne permettait pas d’étudier comment le prion se multiplie et se transmet dans des conditions similaires à celles observées chez les patients atteints. En conséquence, la recherche s'est principalement appuyée sur des modèles animaux, notamment des souris génétiquement modifiées, qui, bien qu'elles reproduisent mieux la maladie, nécessitent des expériences longues et coûteuses, devant être menées dans des installations à haut niveau de biosécurité.
Outre les modèles animaux, il existe des techniques réalisées en éprouvette, telles que le RT-QuIC (Real Time Quaking Induced Conversion, conversion induite par agitation en temps réel), capables de détecter la présence de protéines prioniques anormales, même en très faibles quantités. Cependant, ces tests détectent la capacité des prions à induire ou à provoquer le mauvais repliement d’autres protéines, mais ils ne permettent pas de savoir avec certitude si ces prions conservent leur capacité infectieuse, ni d’étudier les interactions entre les prions et les neurones. C’est pourquoi, bien qu’il s’agisse d’outils très utiles pour détecter les prions, ils ne permettent pas de déterminer si un traitement éliminerait réellement les prions infectieux dans des contextes plus complexes, tels que les modèles animaux.
En ce qui concerne les prions affectant les animaux, on a réussi depuis longtemps à mettre au point des modèles basés sur des cultures cellulaires, tels que le « Scrapie Cell Assay » (SCA) (de l’anglais «em» scrapie «/em»), qui permettent d’étudier et de quantifier la capacité infectieuse des prions affectant notamment les souris ou les moutons, et ce plus rapidement que les bioessais sur les animaux. Cependant, jusqu’à présent, aucun système équivalent n’avait pu être mis au point pour les prions humains, ce qui a limité l’étude de leur biologie et des mécanismes responsables de la maladie.
Cet article, publié dans la prestigieuse revue PNAS et rédigé par des chercheurs de la Prion Unit du Medical Research Council, rattachée à l’University College de Londres, explique comment a été mise au point la lignée cellulaire EKV, un nouveau modèle de culture cellulaire humanisée (cellules de souris produisant la protéine prion humaine) capable de propager des prions infectieux de la maladie de Creutzfeldt-Jakob sporadique (sCJD) dans des cellules en division. Les prions générés dans ces neurones cultivés ont pu transmettre la maladie à des souris transgéniques exprimant la protéine prion humaine et ont reproduit les mêmes caractéristiques que celles observées lorsque les animaux étaient inoculés directement avec du tissu cérébral provenant de patients atteints de sCJD, ce qui indique que ce modèle cellulaire reproduit fidèlement certains des événements qui se produisent chez les patients.
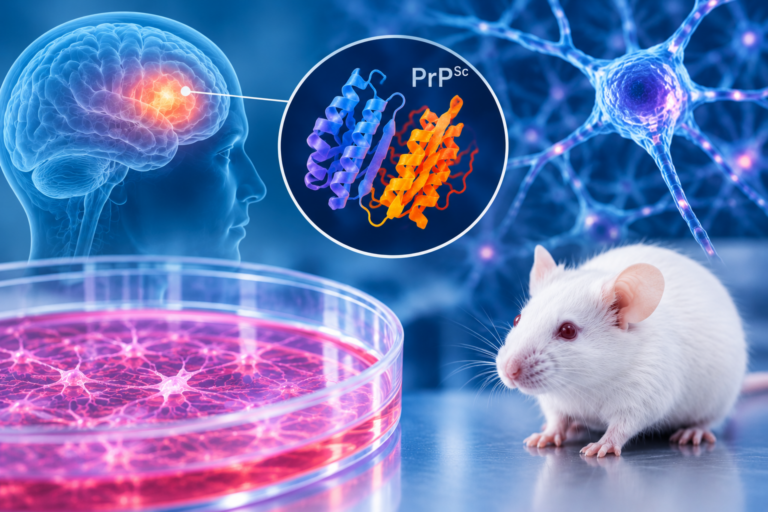
Pour mettre au point ce modèle, les chercheurs ont introduit la protéine prionique humaine dans une lignée cellulaire de neurones de souris déjà connue pour sa capacité à propager les prions animaux. Grâce à un processus de sélection portant sur des milliers de clones cellulaires, ils ont identifié les cellules les plus aptes à maintenir une infection stable par des prions humains.
À partir de cette lignée de neurones cultivés, ils ont mis au point un nouveau test, appelé « Human Prion Assay » (HPA) (de l’anglais « test des prions humains »), qui permet d’étudier la propagation des prions humains de manière reproductible et comparable aux tests biologiques sur souris, mais environ dix fois plus rapidement que ces derniers. Ce nouveau modèle cellulaire permet pour la première fois d’étudier de manière plus simple et plus reproductible comment les prions humains se multiplient dans leur milieu naturel, à savoir les neurones, de mesurer leur capacité infectieuse et de tester d’éventuels traitements contre eux. En effet, ce groupe de recherche a démontré que, dans les cellules infectées, les prions pouvaient être éliminés après un traitement par l’anticorps ICSM18, un composé qui avait déjà fait preuve d’efficacité contre les prions animaux dans des cultures cellulaires. Ce résultat valide ce modèle en tant qu’outil permettant d’identifier et d’évaluer des traitements potentiels contre les maladies à prions humaines, directement dans un environnement similaire à celui du cerveau des personnes touchées.
Malgré cette avancée majeure, les auteurs reconnaissent que le modèle présente encore certaines limites. Par exemple, il ne parvient à reproduire que certains sous-types de la maladie de Creutzfeldt-Jakob sporadique ; les auteurs estiment donc qu’il sera nécessaire de développer de nouvelles lignées cellulaires capables de reproduire toute la diversité des prions humains. Ce travail représente néanmoins une avancée majeure, car il fournit pour la première fois une plateforme cellulaire robuste permettant d’étudier spécifiquement la biologie des prions humains, de mieux comprendre les mécanismes de la maladie et d’accélérer la recherche de traitements efficaces.
Accédez à l'article de recherche original (en anglais) ici.
 Français
 Español
 English (UK)